domingo, 23 de octubre de 2022

ANTIBIOTICOS

¿QUE SON LOS ANTIBIOTICOS?

Es una sustancia química producida por un ser vivo o derivado sintético, que mata o impide el crecimiento de ciertas clases de microorganismo sensibles.


ESTOS SE CLASIFICAN EN:
  • Biológicos o naturales: Es decir sintetizados por organismos vivos, por ejemplo: la penicilina y el cloranfenicol.
  • Semi-sinteticos: Antibióticos que se obtienen por modificación química de los antibióticos naturales. Por ejemplo: Ampicilina
  • Sintéticos: Generados mediante síntesis químicas. 

VIAS DE ADMINISTRACION

  •  Por vía oral (por la boca): Pueden ser pastillas, cápsulas o líquidos
  • Tópicamente: Puede aplicarse en crema, aerosol o ungüento que se ponga en la piel.
  • También gotas para los ojos o los oídos
  •  A través de una inyección o por vía intravenosa:
  • Esto suele utilizarse para infecciones más
  • graves

¿QUÉ SON LOS ANTIBIÓTICOS SEMI-SINTETICOS?

Algunos antibióticos han sido sintetizados artificialmente una vez conocida su fórmula estructural, denominándose sintéticos o semisintéticos. El primer antibiótico obtenido de esta forma fue el Cloranfenicol en 1949.
Actualmente muchos antibióticos que originariamente se aislaron a partir de fuentes naturales, hoy en día son preparados en forma artificial. De esta manera se ha mejorado su actividad (espectro), ampliando sus vías de administración y permite su producción a gran escala. antibióticos semi-sinteticos más importante: Penicilina: Ampicilina, alfa aminobenzil penicilina.

QUE ES LA PENICILINA 

Las penicilinas son un determinado conjunto de antibióticos con la capacidad de eliminar las bacterias que causan infecciones en el cuerpo humano. Estos antibióticos son originados a partir de una particular especie de hongo conocida como Penicillium y también sirven para prevenir infecciones bacterianas, especialmente aquellas que son provocadas por las bacterias positivas de Gram.


CLASIFICACION DE LA PENICILINAS 

  • Penicilinas naturales
  • Penicilinas semisintéticas
  • Penicilinas sintéticas

¿PARA QUE SIRVE LA PENICILINA?

Penicilina es un anti bactericida.
Administrado en dosis suficientes y regulares, sirve para detener una infección de tipo bacteriano o de microorganismos similares, siempre y cuando sean sensibles bioquímicamente a ella penicilina es un anti bactericida.

MECANISMO DE ACCIÓN

Las penicilinas actúan alterando la última fase de la síntesis de peptidoglucanos de la pared celular, la cual confiere a las bacterias la resistencia necesaria para soportar la elevada presión osmótica intrabacteriana. Para alcanzar su punto de acción, las penicilinas tienen que atravesar distintas estructuras de las bacterias que son diferentes en las Gram positivas de las gramnegativos. En el primer caso, la pared celular atravesada fácilmente. En las bacterias gramnegativos el paso del antibiótico se produce más lentamente y con mayor dificultad, ya que a diferencia de las anteriores, en este caso tiene que hacerlo a través de la membrana externa por unos canales denominados porinas.

VENTAJAS:

• Elimina microorganismos patógenos.
• La bacitracina: Inhibe al transportador lipídico del peptidoglucano hacia el exterior de la célula.
• La penicilina: inhibe la transpeptidación, una reacción en la que se producen los enlaces cruzados de la pared celular.
• Las cefalosporinas: moléculas que inhiben las proteínas que sintetizan la pared celular.

DESVENTAJAS:

• La penicilina tiene una duración muy corta de la acción, es decir, la vida media es de solo 4 horas, por lo tanto, cada 4 horas la penicilina debe ser administrada.
• La inyección intramuscular de penicilina es muy dolorosa.
• Antibiótico penicilina no es muy activo frente a microorganismos gran-negativos y las infecciones no son tratadas.
• Malestar gastrointestinal es un efecto secundario común
de la penicilina.

PENICILINAS NATURALES 

Las penicilinas pertenecen a una clase de medicamentos antibacterianos llamados  ANTIBIOTICOS BETALACTAMICOS aunque los mecanismos de los medicamentos varían, generalmente combaten las infecciones atacando las paredes de las células bacterianas. Las penicilinas naturales son aquellas generadas sin intervención biotecnológica.

MECANISMOS DE ACCION 

Todas las penicilinas naturales actúan sobre bacterias en multiplicación y al igual que las semi-sinteticas, tienen que pasar a través de las propinas de la bacteria para unirse a las proteínas fijadoras de penicilina, llamadas PBPS, las cuales están implicadas en la síntesis y maduración de los peptidoglicanos que conforman dicha pared celular.

FARMACOCINETICA 

 La diferencia entre estas penicilinas es el tiempo de absorción, distribución y excreción, no así su vida media que es de 30 a 60 minutos aproximadamente para todas ellas.

Así tenemos que la absorción de la penicilina G sódica cristalina es rápida, al igual que excreción, por lo que hay que administrarla cada 4 a 6 horas ´por intravenosa, la procaína, que tarda más en eliminarse, puede administrarse cada 12 horas y en algunos casos, cada 24 horas, por vía intramuscular; finalmente la penicilina benzatínica, la cual se absorbe lentamente, pero su excreción es muy prolongada, por lo que se administra cada 14 a 21 días, también por vía intramuscular.

FARMACODINAMIA

Absorción vía oral, las penicilinas se deben administrar una hora antes de comer o dos a tres después de comer los alimentos (Niños y Ancianos)​.

  • Distribución: En tejidos y cavidades (liquido pleural, pericardio y sinovial) ​
  • Metabolismo: La mayoría de las penicilinas apenas sufren. Biotransformación en el organismo.​
  • Eliminación: Tiene lugar primordialmente en él. Riñón por secreción tubular y en casos de insuficiencia renal por las bilis. ​

La resistencia a la penicilina esta mediada por plásmidos que pueden generar información para producir falla antimicrobiana por varios mecanismos: ​

  • El cierre de porinas de la pared bacteriana impide la entrada del antibiótico. ​

Por último, la bacteria puede inactivar a la penicilina por medio de betalactamasas excretadas al medio extracelular por grampositivas, o presentes en el espacio periplásmico en las gramnegativa.​

PENICILINA G CRISTALINA

La penicilina G o bencilpenicilina tiene acción bactericida contra buena parte de las bacterias grampositivas, especies de Neisseria y algunos microorganismos gramnegativos porque impide la síntesis de la pared celular bacteriana al inhibir la enzima transpeptidasa, acción que evita el entrecruzamiento de las cadenas de peptidoglucano que le confieren fuerza y rigidez.


INDICACIONES

Es un antibiótico útil en el tratamiento de enfermedades causadas por microorganismos sensibles como actinomicosis, ántrax, artritis gonocócica, bacteriemia por neumococos y estreptococos sensibles; infecciones por clostridios, difteria activa y prevención del estado de portador; empiema por neumococos, endocarditis bacteriana, gonorrea, infecciones por Listeria, meningitis por estreptococos y neumococos sensibles.​

REACCIONES ADVERSAS

  • Náusea. 
  • Vómitos. 
  • Dolor
  • Inflamación 
  • Bultos
  • Hemorragia o moretones en el área en donde se inyectó el medicamento.​
PENICILINA PROCAINICA 

La Penicilina Procaínica es un antibiótico basado en la Penicilina G, a la que se le ha añadido un anestésico de nombre Procaína, que ayuda para que la inyección sea menos dolorosa. Pertenece a las penicilinas del tipo de las tetraciclinas.

VIA DE ADMINISTRACION 

Penicilina G procaína sólo se pueden administrar por vía intramuscular. 

USO CLÍNICO

Indicada como primera elección en infecciones por cocos Gram (+) tanto aerobios como anaerobios excepto estafilococos y algunos casos de enterococos ​

REACCIONES ADVERSAS

  • Náusea. 
  • Vómitos. 
  • Dolor
  • Inflamación
  • Bultos
  • Hemorragia o moretones en el área en donde se inyectó el medicamento. 
  • Bencilpenicilina procaínica se libera en 12 a 24 horas en forma constante desde el sitio de inyección.​
INDICACIONES

Está indicado para el tratamiento de infecciones del tracto respiratorio superior como amigdalitis, faringitis, laringitis; del tracto respiratorio inferior como la neumonía y bronconeumonía. Infecciones de piel y tejidos blandos: erisipela, escarlatina, endocarditis, meningitis bacteriana, sífilis, gonorrea, y en todos los procesos infecciosos causados por bacterias sensibles a la penicilina. ​

PENICILINA BENZATINICA

La bencilpenicilina benzatina penicilina benzatina o penicilina (G) benzatínica, es una variedad química de la penicilina, administrada por vía intramuscular para el tratamiento de ciertas infecciones bacterianas.


VIA DE ADMINISTRACION Y DOSIS

Profilaxis para fiebre reumática y glomerulonefritis: Después del cuadro agudo se recomienda la administración intramuscular de PENICILINA G BENZATÍNICA a los niños y adultos en una dosis de 1.2 millones de unidades una vez por mes o 600,000 unidades cada 2 semanas.

REACCIONES ADVERSAS

  • Náusea. 
  • Vómitos. 
  • Dolor
  • Inflamación
  • Bultos
  • Hemorragia o moretones en el área en donde se inyectó el medicamento.​
INDICACIONES 

La PENICILINA G BENZATÍNICA intramuscular indicada para el tratamiento de infecciones causadas por microorganismos sensibles a la bencilpenicilina que sean susceptibles a las concentraciones séricas bajas y muy prolongadas comunes de esta presentación farmacéutica. ​

El tratamiento debe ser guiado por los estudios bacteriológicos (incluyendo pruebas de sensibilidad) y por la respuesta clínica.

Las siguientes infecciones generalmente responderán a la dosis adecuada de PENICILINA G BENZATÍNICA intramuscular Infecciones leves a moderadas de las vías respiratorias altas.​
PENICILINA SEMI-SINTETICAS

Las penicilinas semisintéticas son antibióticos del grupo de los betalactámicos (concretamente penicilinas) que se obtienen mediante la modificación química de derivados de la penicilina G. 


MECANISMOS DE ACCION 

Bactericidas Ocurre en la última fase de la síntesis del peptidoglucano. La penicilina se une a la enzima transpeptidasa responsable de producir una serie de enlaces cruzados entre las cadenas de péptidos, inhibiendo la síntesis del peptidoglucano.​

CLASIFICACION

  • Penicilinas resistentes a la penicilinasa / Antiestafilocócicas​
  • Aminopenicilinas.​
  • Penicilinas contra Pseudomonas.​
ANTIESTAFILOCOCICAS

Las penicilinas antiestafilocócicas son una clase de antibióticos betalactámicos que se usan para tratar infecciones causadas por bacterias.


CARACTERISTICAS

Son resistentes a la hidrólisis por parte de la penicilinasa de estafilococos. Su uso debe limitarse a infecciones donde se sospeche como agente causal estafilococos que elaboran dicha enzima. ​

Las cepas de estreptococos y neumococos susceptibles a la penicilina también lo son a estos fármacos.​

INDICACIONES

Infecciones estafilocócicas leves a moderadas localizadas. Es indicada una isoxazolilpenicilina (oxacilina, cloxacilina o dicloxacilina). A dosis de 0.25 a 0.5 g por vía oral cada 4 a 6 h (15 a 25 mg/kg/día en niños). ​

La absorción es más eficaz cuando se les ingiere con el estómago vacío (1 h antes o 2 h después de las comidas).​

MEDICAMENTOS

  • Oxacilina ​
  • Cloxacilina ​
  • Dicloxacilina ​
  • Nafcilina​
EFECTOS SECUNDARIOS 

  • La nafcilina se vincula con neutropenia. ​
  • La oxacilina puede causar hepatitis​

AMINOPENICILINAS

Las aminopenicilinas son antibióticos betalactámicos bactericidas, que funcionan inhibiendo la síntesis de la pared celular bacteriana. Son químicamente similares a la penicilina, pero tienen un espectro más amplio de actividad que la penicilina.


CARACTERISTICAS

Todos son destruidos por la B-lactamasa, por esta razón, se administran junto con un inhibidor de la B-lactamasa como el clavulanato o el sulbactam para evitar la hidrolisis por lactamasas B de clase A.​

 INDICACIONES 

Infecciones de vías respiratorias altas. ​

La ampicilina y la amoxicilina son activas contra S. pyogenes y muchas cepas de S. pneumoniae y H. influenzae, que constituyen los principales patógenos bacterianos de vías respiratorias altas.

MECANISMOS DE ACCION 

  • Inhibe la síntesis de la pared ​
  • Son hidrolizados fácilmente por las betalactamasas de amplio espectro​
  • Mayor actividad contra gramnegativo a diferencia dela penicilina G ​

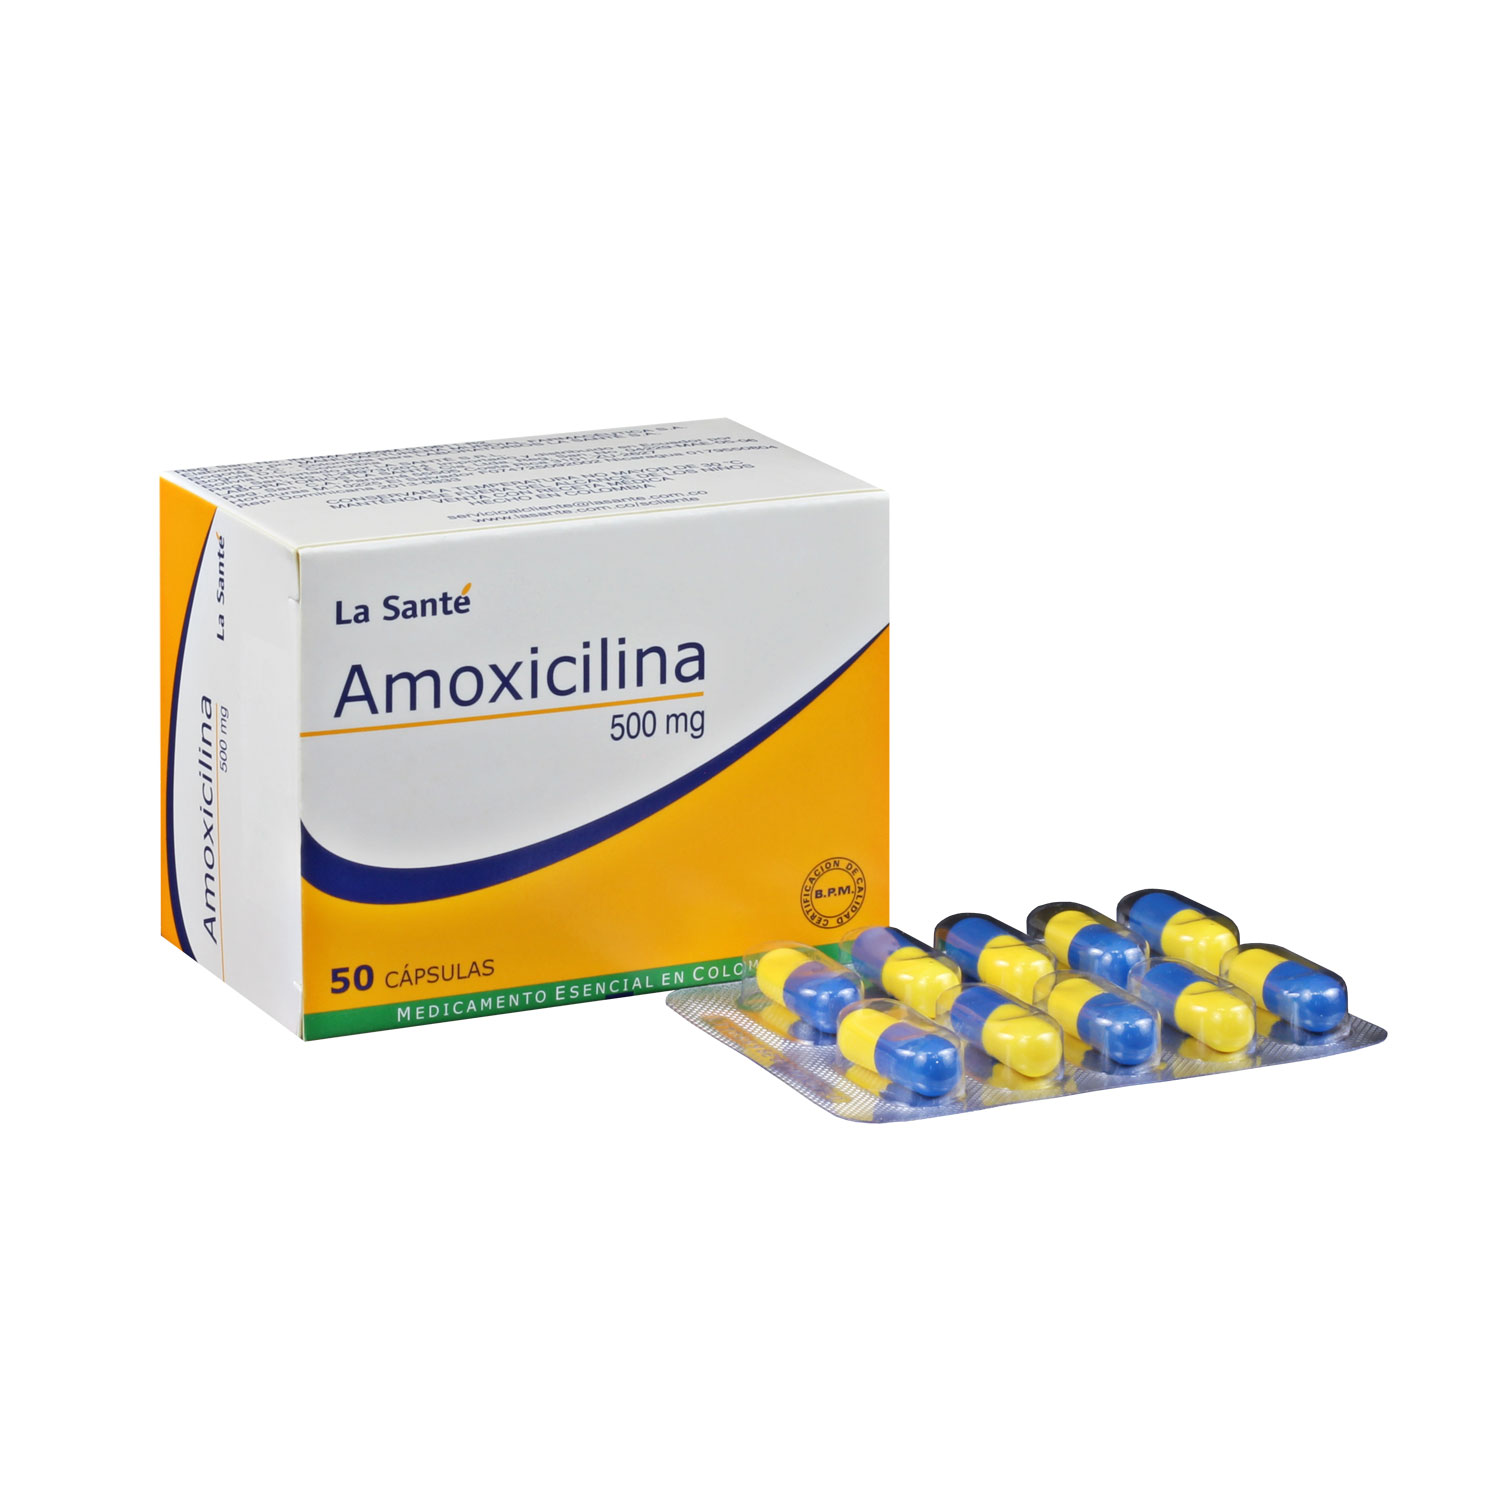
AMOXICILINA

La amoxicilina se usa para tratar ciertas infecciones causadas por bacterias, como la neumonía, la bronquitis (infección de las vías respiratorias que van a los pulmones) y las infecciones de los oídos, la nariz, la garganta, las vías urinarias y la piel.

INDICACIONES ​

La amoxicilina está indicada en el tratamiento de infecciones sistémicas o localizadas causadas por microorganismos Gram-positivos y Gram-negativos sensibles, en el aparato respiratorio, tracto gastrointestinal o genitourinario, de piel y tejidos blandos, neurológicas y odontoestomatológicas. También está indicado en la enfermedad o borreliosis de Lyme, en el tratamiento de la infección precoz localizada (primer estadio o eritema migratorio localizado) y en la infección diseminada o segundo estadio.​

EFECTOS SECUNDADIOS

Los efectos secundarios más frecuentes son los asociados a reacciones de hipersensibilidad y pueden ir desde rash sin importancia a serias reacciones anafilácticas. Se ha descrito eritema multiforme, dermatitis exfoliaría, rash maculopapular con eritema, necrólisis epidérmica tóxica, síndrome de Stevens-Johnson, vasculitis y urticaria. ​

En alguna rara ocasión se observada nefritis intersticial con necrosis tubular renal y síndrome nefrótico ​

Los efectos secundarios más comunes, asociados al tracto digestivo son similares a los de otros antibióticos y se deben a la reducción de la flora: Nausea/vómitos, anorexia, diarrea, gastritis, y dolor abdominal. En algún caso puede producirse colitis pseudomembranosa durante el tratamiento o después, si bien este efecto suele ser bastante raro, Pueden producirse superinfecciones durante un tratamiento con amoxicilina, en particular si es de larga duración. Se han comunicado candidiasis orales y vaginales. ​

AMPICILINA

La ampicilina se usa para tratar determinadas infecciones que son ocasionadas por una bacteria como la meningitis (infección de las membranas que rodean el cerebro y la columna vertebral); e infecciones de la garganta, senos nasales, pulmones, órganos reproductivos, tracto urinario y tracto gastrointestinal.


INDICACIONES

La ampicilina está indicada en el tratamiento de infecciones producidas por microorganismos sensibles. Unos de los siguientes microorganismos son considerados sensibles a la ampicilina in vitro: Actinomyces sp.; Bacillus anthracis; Bacteroides funduliformis; Bifidobacterium.​

REACCIONES ADVERSAS

Se ha demostrado que existe alergenicidad cruzada con otros antibióticos betalactámicos y carbapenémicos.​

 En casos raros se ha asociado a la ampicilina con daño tubular renal y nefritis intersticial, así como eosinofilia, anemia hemolítica y alteración de las enzimas hepáticas TGO y TGP. Si la función renal se halla restringida, se debe reducir la dosis de acuerdo con la depuración de creatinina. ​

Existe la posibilidad de que se presente colitis pseudomembranosa, en tal caso deberá suspenderse de inmediato la ampicilina. ​

Localmente se puede presentar en ocasiones tromboflebitis después o durante la infusión intravenosa, así como dolor local en el sitio de la inyección intramuscular.​

ANTIPSEUDOMAS 

Las penicilinas antipseudomonas son agentes antimicrobianos, que se utilizan para tratar infecciones pseudomonales. Tienen la actividad de penicilinas y aminopenicilinas, y actividad adicional contra Pseudomonas, Enterococcus y Klebsiella.

MECANISMOS DE ACCION

Inhibe síntesis de proteínas de la pared bacteriana. Actualmente es conocido el hecho de su afinidad por las proteínas fijadoras de proteínas 

CLASIFICACION

  • Carboxipenicilinas ​
  • Ureidopenicilinas​
Carboxipenicilinas​: Carbenicilina y la Ticarcilina: Son activos contra algunas cepas de P. aeruginosa y otras especies de Proteus indol-positivas.​

Ureidopenicilinas: Mezlocilina y Piperacilina tienen actividad superior contra P. aeruginosa. ​Son útiles para tratar infecciones por Klebsiella.

La piperacilina amplía el espectro de la ampicilina para incluir muchas cepas de P. aeruginosa, Enterobacteriaceae (no productoras de B-lactamasa), muchas especies de Bacteroides y E. faecalis.​

REACCIONES ADVERSAS

Las penicilinas se toleran bien y, por esta razón, aumenta la frecuencia de uso innecesario e inadecuado.​

PENICILINAS SINTETICAS


Ticarcilina ​

INDICACIONES 

Infecciones del tracto respiratorio, Infecciones agudas o crónicas del tracto urinario y quemaduras. ​

Meningitis, septicemias, endocarditis, peritonitis y osteomielitis. ​

Infecciones agudas no complicadas del tracto urinario.​

EFECTOS SECUNDARIOS

Los efectos secundarios, tras la administración de Ticarpen (ticarcilina), cuando aparecen suelen ser leves y transitorios, fundamentalmente fenómenos de hipersensibilidad (erupción cutánea, prurito.​

  • Efectos Gastrointestinales ​
  • Efectos Hematológicos ​
  • Efectos Hepáticos ​
  • Efectos Metabólicos​
  • Efectos en el Sistema Nervioso Central ​
  • Efectos Locales ​
MECANISMOS DE ACCION

Su mecanismo de acción, al igual que el de otras penicilinas, es la inhibición de la síntesis de la pared bacteriana con la consecuente lisis de la bacteria. La ticarcilina se elimina principalmente por secreción tubular. En la insuficiencia renal debe disminuirse la dosis o aumentar el intervalo entre dosis. ​

FARMACOCINETICA

La ticarcilina se administra por vía parenteral. Los niveles séricos máximos de ticarcilina se producen en 30 a 75 minutos después de una dosis intramuscular. Aproximadamente el 45-65% de la ticarcilina circulante se encuentra unida a las proteínas del plasma.​

FARMACODINAMIA

La ticarcilina inhibe la tercera y última etapa de la síntesis de la pared celular bacteriana al unirse preferencialmente proteínas específicas para las penicilinas (PBP) que se encuentran en la pared celular bacteriana.​

MEZLOCILINA
Es un antibiótico betalactámico bactericida semisintético de amplio espectro, perteneciente al grupo de las acilureidopenicilinas cíclicas (azlocilina). Su espectro de acción se extiende a un gran número de gérmenes gramnegativos, grampositivos y anaerobios (Clostridium, Bacteroides). 


FARMACOCINETICA​

Vida media: 60 minutos. Unión a proteínas plasmáticas: 30%. Excreción en orina: luego de la administración IV, es del 55% al 70% de la dosis dentro de las 24 horas en forma inalterada. Excreción biliar: luego de administración IV, hasta un 25% de la dosis se excreta en forma inalterada (activa).​

FARMACODINAMIA

La mezlocilina es un antibiótico betalactámico bactericida semisintético de amplio espectro, perteneciente al grupo de las acilureidopenicilinas cíclicas similar a la azlocilina. Su espectro de acción se extiende a un gran número de gérmenes gramnegativos, grampositivos y anaerobios, incluyendo cepas de Clostridium, Bacteroides)

​INDICACIONES

 Los gérmenes productores de betalactamasas son resistentes a la mezlocilina. Profilaxis perioperatoria de corto plazo o terapia temprana. Se recomienda su combinación con otros bactericidas en infecciones sistémicas graves o por germen desconocido o en infecciones mixtas (por aerobios y anaerobios). 

REACCIONES ADVERSAS

Exantemas, prurito, urticaria. Otras reacciones alérgicas excepcionales son eosinofilia, fiebre medicamentosa, nefritis intersticial aguda, vasculitis. Shock anafiláctico.​

PIPERACILINA

La Piperacilina se le conoce por ser un antibiótico familiar de la penicilina “de espectro extendido que pertenece a la clase de las ureidopenicilinas. Por lo general se administra conjuntamente con el inhibidor de la betalactamasa tazobactam.” Combate distintas infecciones bacterianas.


MECANISMOS DE ACCION 

La piperacilina es un antibiótico beta-lactámico, principalmente bactericida. Inhibe la tercera y última etapa de la síntesis de la pared celular bacteriana uniéndose preferentemente a las proteínas de unión a penicilinas (PBP específicas) que se encuentran dentro de la pared celular bacteriana. ​

FARMACOCINETICA

Se administra por vía intravenosa en infusión 30 minutos. La media de las concentraciones plasmáticas máximas de piperacilina son aproximadamente 134, 242, y 298 mg/ml después de dosis de 2,25 g, 3,375 g, y 4,5 g.​

INDICACIONES 

  • Tratamiento de infecciones producidas por bacilos aerobios ​
  • Como con todas las penicilinas, puede ocurrir toxicidad sobre el SNC con dosis IV masivas o con exceso de dosis en pacientes con función renal dañada; caracterizada por confusión, somnolencia, y mioclono que puede progresar hasta convulsiones y acabar en muerte. ​
  • Pueden producirse alteraciones inmunológicas como enfermedad del suero y reacciones anafilácticas. ​
  • Alteraciones sanguíneas como eosinofilia (2-8%) y, rara vez, aumento del tiempo de protrombina, hemorragias, anemia hemolítica, neutropenia, leucopenia, trombocitopenia, y púrpura.​
  • Rara vez aparece hematuria o nefritis intersticial​.


martes, 20 de septiembre de 2022

MEDICAMENTOS ADRENERGICOS, COLINERGICOS, ANESTESICOS LOCALES, FARMACOCINETICA Y FARMACODINAMIA.


MEDICAMENTOS ADRENERGICOS Y COLINERGICOS.

Son medicamentos o sustancias que ejercen efectos similares o idénticos a los de la epinefrina (adrenalina), por lo cual, son un tipo de agentes simpaticomiméticos. Sus acciones son apuestas a la de los antagonistas adrenérgicos, es decir los beta bloqueantes y los alfa bloqueantes.

FARMACOS ADRENERGICOS O SIMPATICOMIMETICOS.

Los fármacos simpaticomiméticos son sustancias que tras su administración reproducen o imitan los efectos derivados de la activación del sistema nervioso simpático.

El prototipo de fármacos simpaticomiméticos son las catecolaminas (Adrenalina, Noradrenalina y dopamina) y los análogos sintéticos como la isoprenalina.

 
  • Directamente: Estimulando los receptores adrenérgicos
  • Indirectamente: aumentando la síntesis, liberación, eliminación o recaptación de catecolaminas
  • Por un mecanismo mixto: El efecto dependerá del tipo de receptor adrenérgico sobre el que actúe el fármaco.

RECEPTORES ALFA  (A)                RECEPTORES BETA (B)
                                                
                                                                            b1
              a1                                                          b2
              a2                                                          b3

Sin embargo, también existen otros mecanismos de lograr agonismo adrenérgico debido a que la epinefrina y la norepinefrina son sustancias de amplio espectro, los agonistas adrenérgicos tienden a ser selectivos y por ende útiles en la farmacología.


AGONISTA a 

Las agonistas a₁ estimulan la actividad de la fosfolipasa C que producen vasoconstricción y midriasis. Son usados como descongestionantes y en ciertos exámenes de ojo.

ALGUNOS INCLUYENTES SON:

  • Feniletrina 
  • Oximetazolina 

FENILEFRINA 

La fenilefrina o Neo-Sinefrina: Es un agonista α-1 selectivo (es decir estimula de manera selectiva los receptores α-1)

FARMACODINAMIA 

MECANISMO DE ACCIÓN

 Tras la administración de fenilefrina de forma tópica sobre la mucosa nasal, actúa directamente sobre receptores alfa-1, dando lugar a una vasoconstricción de las arteriolas, disminuyendo el contenido de sangre y la hinchazón de la mucosa, lo que produce un efecto descongestionante de las vías nasales causados por resfrío y las alergias.

 además, reduce las secreciones nasales, favorece el drenaje de los senos y produce la apertura de las trompas de Eustaquio. La fenilefrina se comporta ligeramente como un agonista adrenérgico indirecto, estimulando la liberación de la noradrenalina de sus vesículas, lo que potencia los efectos adrenérgicos.

Los efectos vasoconstrictores de la fenilefrina administrada por vía tópica nasal son más rápidos y potentes, aunque menos duraderos. No obstante, es más frecuente la aparición de congestión de rebote. 

USOS

Principalmente como descongestivo y como un agente para dilatar la pupila e incrementar la presión arterial. Ha sido recientemente usado en el mercado como sustituto de la pseudoefedrina, aunque se ha sugerido que la fenilefrina tomada por vía oral no es más eficaz en sus acciones como descongestionante que un placebo a de sus vesículas, lo que potencia los efectos adrenérgicos.

Los efectos vasoconstrictores de la fenilefrina administrada por vía tópica nasal son más rápidos y potentes, aunque menos duraderos. No obstante, es más frecuente la aparición de congestión de rebote. 

EFECTOS SECUNDARIOS 

El principal efecto secundario es la hipertensión.

Se recomienda a aquellos pacientes con congestión nasal e hipertensión que eviten el uso de productos que contengan fenilefrina.

Igualmente, los individuos con historia clínica de epilepsia o que estén tomando medicamentos anticonvulsivos, no deben tomar este producto, pues las interacciones medicamentosas pueden empeorar las convulsiones.

Es posible que la fenilefrina cause mareos, insomnio u otros efectos secundarios. También puede provocar resultados positivos en controles anti-doping.

FARMACOCINETICA

Por vía oral, la fenilefrina se absorbe de forma irregular siendo, además rápidamente metabolizada. Después de su administración i.v., se produce un efecto presor casi instantáneamente que dura unos 20 minutos. Después de la administración intramuscular, el efecto presor aparece a los 10-15 minutos y persiste entre 30 minutos y 1 hora. La inhalación de fenilefrina (en combinación con isoprenalina) ocasiona efectos pulmonares en pocos minutos, manteniéndose estos duranta 3 horas. La duración del efecto descongestivo después de la administración intranasal oscila entre 30 minutos y 4 horas. Los efectos midriáticos después de la aplicación de una solución oftálmica al 2.5% es de unas 3 horas. La fenilefrina es metabolizada en el hígado y en el intestino por la monoamino oxidasa. Se desconocen cuales son los metabolitos y como se eliminan.


OXIMETAZOLINA 

Es un agonista α1 completo y un agonista parcial α2 utilizado como descongestivo tópico en la forma de clorhidrato de oximetazolina en productos tales como:  Afrin, Dristan, Nasivin, Logicin, Vicks Sinex, Visine, Sudafed OM, y Zicam.
La oximetazolina se administra habitualmente en forma de spray nasal.

FARMACODINAMIA 

MECANISMO DE ACCION

Es un adrenomimético, agonista no selectivo de los receptores adrenérgicos α1 y α2.

Debido a que los lechos vasculares expresan ampliamente receptores α1, la acción de la oximetazolina causa vasoconstricción. Adicionalmente, la aplicación local del medicamento también provoca vasoconstricción por su acción sobre los receptores postsinápticos endoteliales α2. Por el contrario, la aplicación sistémica de agonistas α2 provocan vasodilatación debida a la inhibición central del tono simpático vía receptores presinápticos α2.

La vasoconstricción produce alivio para la congestión nasal por dos mecanismos:

  • En primer lugar, aumenta el diámetro de la vía aérea
  • En segundo lugar, se reduce el exudado de fluidos a partir de las venas postcapilares.
USOS CLINICOS

  • Se encuentra disponible como descongestivo tópico en la forma de clorhidrato de oximetazolina en diferentes espray nasales.
  • Es utilizada además para el tratamiento de la epistaxis y del enrojecimiento ocular debido a irritaciones menores.
  • Comercializado como Visine, en la forma de gotas para los ojos.
EFECTOS ADVERSOS Y CONSIDERACIONES ESPECIALES

CONGESTION DE REBOTE

Es recomendable que no se utilice a la oximetazolina durante más de tres días seguidos, debido a que puede provocar un efecto rebote en la congestión, o una rinitis medicamentosa. 

Los pacientes que continúan utilizando oximetazolina más allá de este punto pueden llegar a convertirse en dependientes del medicamento para aliviar su congestión crónica. Aunque de hecho los pacientes que sufren de una inflamación anormal de los cornetes y que no pueden ser tratados por cirugía han estado utilizando xilometazolina y oximetazolina desde que estuvieron comercialmente disponibles, sin mostrar efectos adversos.

FARMACOCINETICA 

Cuando la oximetazolina se administra vía nasal, en dosis entre 10 y 120 μg, se produce una reducción en el flujo sanguíneo nasal de hasta un 50%. Esta acción se inicia en pocos minutos (5 a 10 minutos) y puede perdurar varias horas (8 a 12 horas). La oximetazolina se puede absorber sistémicamente de forma ocasional tanto a través de la mucosa nasal como del tracto gastrointestinal. Pudiendo producir efectos adversos sistémicos especialmente cuando se administran dosis excesivas, siendo más susceptibles los niños y ancianos. La semivida de eliminación es, aproximadamente, de 5 a 8 horas. De la cantidad absorbida se elimina de forma inalterada el 30% por la orina y, aproximadamente, el 10% por las heces en las primeras 72 horas.


AGONISTAS α2

Los agonistas α2 inhiben la actividad de la enzima adenilil ciclasa, reduciendo la activación del sistema nervioso simpático mediada por el centro vasomotor de la médula espinal.

Son usados como antihipertensivos, sedativos y en el tratamiento de los síntomas por la abstinencia a bebidas alcohólicas y opiáceos.

ALGUNOS AGONISTAS DE RECEPTORES α2 INCLUYEN 

  • Clonidina (agonista mixto del receptor alfa2-adrenérgico e imidazolina-I1).
  • Guanfacina (preferencia por el adrenoreceptor del subtipo alfa2A).
  • Guanabenz (el agonista más selectivo por el alfa2-adrenérgico, a diferencia de la imidazolina-I1).
  • Guanoxabenz (metabolito del guanabenz).
  • Guanetidina (agonista del receptor alfa2-periférico).
  • Xilazina (de uso veterinario en pre-medicación).

CLONIDINA

Es un agonista α-2 selectivo que tiene acción directa sobre el α2, prescrito históricamente como agente antihipertensivo.

Se le han encontrado nuevos usos, incluyendo el tratamiento de algunos tipos de dolor neuropático, detoxificación de opioides, hiperhidrosis del sueño y otros usos off-label (fuera de indicación), para contrarrestar los efectos secundarios de medicamentos estimulantes como el metilfenidato o las anfetaminas. También se puede usar en el Síndrome de Tourette. (Trastorno neuropsiquiátrico con inicio en la infancia o adolescencia.​ Se caracteriza por múltiples tics motores y al menos un tic vocal o fónico con duración de más de un año desde la aparición del primer tic.​)

FARMACODINAMIA 

MECANISMO DE ACCIÓN

Actúa estimulando ciertos receptores cerebrales (de tipo alfa-adrenérgico) que a su vez relajan los vasos sanguíneos de otras partes del cuerpo, haciendo que se vaso dilaten.

Tiene especificidad por los receptores presinápticos α2 en el Centro Vasomotor del SNC. Esta unión inhibe la producción de Norepinefrina, disminuyendo de ese modo la actividad simpática, predominando la actividad parasimpática.

EFECTOS ADVERSOS

  • Este fármaco puede causar aturdimiento, mareo, sequedad bucal, edema en miembros inferiores, desvanecimiento o estreñimiento.
  • También puede provocar hipotensión.
  • Chupar caramelos duros (no masticables) sin azúcar, hielo en escamas o chicle sin azúcar, beber agua y usar sustitutos de la saliva pueden ayudar a paliar la sequedad bucal.
FARMACOCINETICA 

Antihipertensivo. Agonista alfa 2-adrenérgico. Derivado imidazólico actúa reduciendo la descarga simpática periférica.
Por vía oral su biodispo­nibi­lidad es de 80%. Las concentraciones plasmáticas máximas se obtienen a las 3.5 horas. El tiempo preciso para que aparezca la acción es de 0.5-1 hora y la duración de la misma es de 8 horas.
El grado de unión a proteínas plasmáticas es de 20%.
Es metabolizado en hígado en 50% siendo eliminado mayormente a través de la orina, 35-50% en forma inalterada.


AGONISTA β1

Estimulan la actividad de la adenilil ciclasa, abriendo los canales de calcio, produciendo estimulación cardíaca.

Son usados en el tratamiento del shock cardiogénico, insuficiencia cardíaca aguda y bradiarritmias.

ALGUNOS INCLUYENTES SON:

  • Dobutamina
  • Isoproterenol (tanto β1 como β2)

DOBUTAMINA

  • Es una amina simpaticomimética usada en el tratamiento de insuficiencia cardíaca y choque cardiogénico.
  • Su mecanismo primario es la estimulación directa de receptores β1 del sistema nervioso simpático.
FARMACODINAMIA 

MECANISMO DE ACCIÓN

Es un agente de acción directa cuya actividad principal es la de la estimulación de los receptores β1 del corazón, incrementando la contractilidad y el rendimiento cardíaco.

  • Como no actúa sobre los receptores de dopamina para inducir la liberación de noradrenalina, la dobutamina es menos propensa a causar hipertensión que la dopamina.
  • La dobutamina es predominantemente un agonista adrenérgico β1 con leve actividad β2, y actividad selectiva α1, aunque se usa clínicamente en casos de choque cardiogénico por su efecto inotrópico a la hora de aumentar la contractilidad y el rendimiento del corazón.
  • La dobutamina también tiene una leve actividad agonista β2, lo que lo convierte en un vasodilatador útil.
USOS CLÍNICOS

  • La dobutamina se usa para tratar fallos cardíacos agudos pero que son potencialmente recuperables, como los que ocurren durante la cirugía cardíaca o en casos de choque séptico o choque cardiogénico; basándose en el beneficio de su acción inotrópica.
  • Se puede usar en casos de ICC para incrementar el rendimiento del corazón.
  • Es correcto aplicarla en caso de que se necesite nutrición parenteral como soporte inotrópico en el tratamiento a corto plazo que reciben los pacientes con descompensación cardíaca debido a un bajón en la contractilidad del miocardio.
  • NO ES ÚTIL en cardiopatía isquémica ya que incrementa la frecuencia cardíaca y por consiguiente la demanda de oxígeno del miocardio.

EFECTOS ADVERSOS

Los efectos secundarios principales incluyen aquellos que suelen afectar a los activos simpaticomiméticos β1, como la:

  • Hipertensión.
  • Angina de pecho.
  • Arritmia. 
  • Taquicardia.
Deberá ser usado con precaución en caso de fibrilación auricular ya que tiene como efecto el incremento de conducción auriculoventricular.

FARMACOCINETICA 

Absorción
Tras la administración i.v., el inicio de la acción se da a los 2 minutos. El pico de las concentraciones plasmáticas de fármaco y el pico de los efectos se da a los 10 minutos de haber iniciado la infusión i.v. Los efectos del fármaco desaparecen al poco tiempo tras haber interrumpido la infusión.

Distribución 
No se conoce si dobutamina atraviesa la placenta ni si se distribuye a través de la leche.
Eliminación
La semivida plasmática de la dobutamina es de unos 2 minutos. La dobutamina es metabolizada en el hígado y otros tejidos por la catecol-O-metiltransferasa, dando lugar a un componente inactivo, 3- O-metildobutamina, y por conjugación con ácido glucurónico. Los conjugados de dobutamina y la 3-O-metildobutamina son excretados principalmente por la orina, y en menor proporción por las heces.


ADRENALINA

También conocida como epinefrina, es una hormona y un neurotransmisor. Incrementa la frecuencia cardíaca, contrae los vasos sanguíneos, dilata los conductos de aire, y participa en la reacción de lucha o huida del sistema nervioso simpático.

USOS CLINICOS 

La epinefrina es usada para tratar una serie de afecciones incluyendo: 

  • Paro Cardiorrespiratorio
  • Anafilaxia,
  • Sangrado superficial.

Ha sido históricamente usada para tratar los broncoespasmos y la hipoglucemia, pero ahora se prefiere utilizar fármacos más selectivos, tales como el salbutamol y la dextrosa respectivamente.

FARMACODINAMIA 

MECANISMO DE ACCION

Como hormona, la epinefrina actúa en casi todos los tejidos del cuerpo. Sus acciones varían según el tipo de tejido y la expresión de los distintos receptores adrenérgicos en cada tejido.

Por Ej. la epinefrina causa la relajación del músculo liso en las vías respiratorias, pero causa contracciones en el músculo liso de las arteriolas. Actúa uniéndose a una variedad de receptores adrenérgicos.

EFECTOS ADVERSOS

  • Palpitaciones
  • Taquicardias                                                            
  • Arritmias cardíacas
  • Ansiedad
  • Cefaleas
  • Temblores
  • Hipertensión
  • Edema pulmonar agudo.
FARMACOCINETICA 

Absorción

Cuando se administra por vía intravenosa la biodisponibilidad es del 100%.
Tras la administración subcutánea de adrenalina tiene lugar un proceso de absorción relativamente lento. Puede acelerarse con un masaje en el sitio de la inyección. La adrenalina alcanza niveles sistémicos detectables al cabo de 5-10 minutos tras la administración por vía subcutánea y la concentración máxima plasmática en 20-40 minutos. Esta absorción es más veloz y activa por vía intramuscular.
La adrenalina no actúa cuando se administra por ingestión ni por vía sublingual.
Distribución

La adrenalina inyectada desaparece rápidamente de la circulación, con una semivida extremadamente corta, de aproximadamente 20 segundos. Pasa a todos los tejidos, especialmente al corazón, hígado, riñón y bazo, mientras que muy escasas cantidades llegan al cerebro por su dificultad en cruzar la barrera hematoencefálica.
Las catecolaminas son captadas por las terminaciones nerviosas por transporte activo y forman los depósitos o pools.
Hay dos tipos de captación: la captación neuronal (principalmente en los órganos con extensa inervación simpática, como el corazón, vasos y bazo, se produce con bajas concentraciones de catecolaminas y por transporte activo) y la extraneuronal (especialmente en órganos como el hígado, el riñón, intestino y corazón -órganos que poseen un alto contenido de la enzima catecol-o-metiltransferasa, que inactiva rápidamente las catecolaminas, por lo que estas no son almacenadas sino metabolizadas).


MEDICAMENTOS COLINERGICOS 

La terminación nerviosa en la que el impulso nervioso se transmite mediante la liberación de acetilcolina; son colinérgicos los nervios parasimpáticos y las fibras nerviosas preganglionares.

Los fármacos para simpaticomiméticos de acción directa se ligan a receptores muscarínicos o nicotínicos y los activan. Por otros lado, los fármacos de acción indirecta producen sus efectos primarios al inhibir la acetilcolinesterasa, hidroliza la acetilcolina en sus dos componentes colina y ácido acético, estos fármacos al inhibir la enzima mencionada, aumenta la acetilcolina endógena en la sinapsis y uniones neuro efectoras, a su vez el exceso de acetilcolina estimula a los colinorreceptores desencadenando respuestas más intensas, y actúan de manera principal en el sitio en que se libera de manera fisiológicamente la acetilcolina amplifican la acción de esa catecolamina endógena. Algunos inhibidores de colinesterasa cuaternarios ejercen acción directa pequeña, neostigmina, que activa los colinorreceptores nicotínicos neuromusculares en forma directa.


FARMACOLOGIA CLINICA DE LOS AGONISTAS COLINERGICOS.

Los principales usos terapéuticos se encuentran en enfermedades de los ojos como glaucoma e isotropía por acomodación, en el tubo digestivo y vías urinarias (posoperatoria, vejiga neurógena) y neuromuscular (miastenia grave, parálisis neuromuscular inducida por curare) algunas arritmias auriculares. En sujetos con Alzheimer se han utilizado algunos inhibidores nuevos.

FÁRMACOS CON ACCIÓN COLINÉRGICA DIRECTA

  •  Agonistas de los receptores nicotínicos – Vareniclina (Champix®): agonista parcial
  • Agonistas de los receptores muscarínicos (Pilocarpina).
  • Uso tópico en el tratamiento del glaucoma (hipertensión ocular)
  • Por vía sistémica para la xerostomía severa.
  • Los efectos dependen de la dosis y la farmacocinética del compuesto administrado.
FARMACODINAMIA 

MECANISMO DE ACCION DE LOS COLINOMIMETICOS.

Son dos grupos los de Acción directa que actúan sobre receptores muscarínicos o nicotínicos activándola. Así mismo se comenta a los de Acción indirecta que inhiben la acción de la acetilcolinesterasa y aumentan la concentración de la Acetilcolina endógena en la sinapsis y uniones neuro efectoras. 

RECEPTORES NICOTICOS Y SU MECANISMO POS-RECEPTOR.

 Se clasifican en Nn que se localizan en cuerpos neuronales y dendritas y los Nm se ubican en la unión neuromuscular. El mecanismo es similar para los Nn y los Nm -despolarización de los conductos iónicos de Na+, K+-.

ACCION DIRECTA

Esteres de colina: 
  • acetato o acido carbónico.
  • alcaloide naturales 
  • fármacos de síntesis

ACCION INDIRECTA 
  • acetilcolinesterasa 

REACCIONES ADVERSAS 

  • Nauseas 
  • vomito
  • diarrea 
  • Dolor retroesternal
  • Disnea por bronespasmo 
  • Bloqueos abdominal tipo retorcijón 
  • salivación 
  • cefalea 
CARBACOL  
 
 También llamado carbamilcolina es un agonista colinérgico del tipo éster de colina que actúa uniéndose y activando receptores de acetilcolina del sistema nervioso parasimpático Se usa principalmente en oftalmología para el tratamiento de la glaucoma o durante las operaciones quirúrgicas. 
 
FARMACODINAMIA 

MECANISMO DE ACCION  

Es un potente agente parasimpático mimético con doble acción farmacológica: una acción  colinérgica primaria imitando la acción  de la acetilcolina.  
 
INDICACIONES
 
Uso intraocular para obtener miosis durante la cirugía. Además reduce la intensidad de la elevación de la PIO en las primeras 24 h tras la cirugía de catarata. 
 
 
EFECTOS ADVERSOS POCO PRECUENTES 

Dolor de cabeza, aumento de PIO. 
 
EFECTOS SEGUNDARIOS  
 
Cambios en la visión, dolor en el ojo o irritación ocular grave, acaloramiento, dolor de cabeza. 
 
CONTRAINDICACIONES 

Dificultar para orinar. 
Enfermedad cardíaca. 
Enfermedad pulmonar o respiratoria, como Asma. 
Enfermedad de Parkinson. 
Problemas estomacales o intestinales. 
Enfermedad tiroidea. 
Reacción alérgica o inusual al Carbacol. 
Durante el embarazado y lactancia.


BUTILHIOSCINA  

BUSCAPINA COMPOSITUM® 

es un producto de combinación para uso tanto oral como parenteral que está compuesto del antiespasmódico bromuro de Butilhioscina y el derivado de metalizo aminofenazona.  
 
 
FARMACOCINÉTICA Y FARMACODINAMIA  
 
Después de la administración I.V., la respuesta máxima de relajación del músculo intestinal se obtiene durante los primeros 45 segundos. Por vía I.M., el efecto se obtiene entre 3 y 5 minutos después.  La duración del efecto se mantiene durante 3.7 a 20 minutos después de una dosis única. 
 
MECANISMO DE ACCION   
 
El bromuro de Butilhioscina ejerce una acción espasmolítico en el músculo liso de los tractos gastrointestinal, biliar y genitourinario. 
 
EFECTOS ADVERSOS 
 
Pueden presentarse efectos secundarios anticolinérgicos, incluyendo xerostomía, taquicardia, trastornos de la acomodación visual, vértigos y potencialmente formación de orina residual, pero todos estos efectos son, por regla general, leves y auto limitados. 
 
 
CONTRAIDICACIONES 

BUTILHIOSCINA se encuentra totalmente contraindicada en pacientes con antecedentes de  hipersensibilidad al compuesto, También se encuentra contraindicado en la obstrucción mecánica del tubo digestivo, glaucoma de ángulo cerrado, taquiarritmias, miastenia gravis, alergias al parabeno e hipertrofia prostática con retención urinaria.


BROMURO DE IPRATROPIO 
 
Es un derivado sintético de la atropina que se administra por inhalación oral o nasal.  

MECANISMO DE ACCION 
 
Antagonista los efectos de la acetilcolina al bloquear los receptores muscarínicos colinérgicos.  

INDICACIONES 

El bromuro de Ipratropio está indicado, cuando se usa de forma concomitante con agonistas  beta2 inhalados para el tratamiento de la obstrucción reversible de las vías aéreas, como en el  del asma agudo y crónico. 

EFECTOS ADVERSOS 

Dependen de la vía de administración y están representadas por efectos anticolinérgicos  locales o sistémicos. 
Son muy raros los casos de reacciones alérgicas o anafilácticas observadas con este fármaco. 
Se han comunicado algunos casos de urticaria, angioedema de la lengua, labios o cara, rash maculopapular, prurito o edema orofaríngeo.  

CONTRAINDICACIONES 
  •  Ipratropio    
  • Hipersensibilidad  
  • Cuidados de enfermería 
Los pacientes deben ser instruidos sobre la correcta administración de bromuro de Ipratropio. Se deberá tener cuidado de no permitir el contacto o la nebulización de  la solución sobre los ojos. Se recomienda que la solución para inhalación por nebulizador se administre mediante una boquilla.


ANESTECICOS LOCALES 

Los anestésicos locales son fármacos capaces de bloquear de manera reversible la conducción del impulso nervioso en cualquier parte del sistema, lo que da lugar a una pérdida de sensibilidad, aunque la función nerviosa se recupera completamente una finalizado su efecto. De su tipología y mecanismos de acción nos habla el autor de este artículo.

Dolor y farmacología son dos conceptos que han estado vinculados desde que el hombre es hombre. Puesto que el dolor es compañero inseparable del ser humano desde el inicio mismo de la vida, la búsqueda de remedios para remitir su intensidad ha estado presente en cada una de las civilizaciones que han poblado nuestro planeta. Los valores y significados que se han dado al dolor a lo largo del tiempo han estado sujetos a una gran variabilidad, por ello no es de extrañar que su concepto, su interpretación, la forma de afrontarlo, su clasificación y también su tratamiento hayan presentado muy distintos matices, variando desde la componente mágica y sobrenatural hasta la médico-científica.

Actualmente el dolor físico está considerado como una señal de alerta o como un complejo proceso de defensa indicativo de que algo no funciona como debiera, sin embargo, su percepción sensitiva es subjetiva y se asocia a una componente emocional. No obstante, y con carácter universal, el dolor es un síntoma asociado a numerosas enfermedades que afecta de forma negativa - en mayor o menor grado la calidad de vida del paciente.

De las definiciones existentes, una de las más difundidas y aceptadas es la propuesta por la Asociación Internacional para el Estudio del Dolor: El dolor es una experiencia sensorial y emocional desagradable, asociada a una lesión tisular real o potencial, o que se describe como ocasionada por dicha lesión.

Partiendo de este concepto, en esta revisión se abordará la componente sensorial, que es la responsable de proporcionar la información nociceptiva como resultado de la transmisión del estímulo lesivo al córtex cerebral, es decir, la sensación dolorosa en sí. El dolor nociceptivo se asocia a lesiones de estructuras corporales y, por tanto, a los estímulos de los receptores específicos periféricos del dolor. Su duración e intensidad dependen de la modulación que la vía nociceptiva sea capaz de efectuar a partir de las lesiones lesivas originales.


FARMACOCINETICA

Cuando los anestésicos locales se usan para la anestesia local neuroaxial, periférica y central, sus aplicaciones clínicas más comunes, la absorción sistémica, la distribución y la eliminación sólo sirven para disminuir o terminar su efecto. Por tanto, la farmacocinética clásica realiza un papel menor que con la terapéutica sistémica, pero sigue siendo importante para la duración del anestésico y crítica para el desarrollo potencial de reacciones adversas, específicamente la toxicidad cardiaca y del SNC. Algunas propiedades farmacocinéticas de los anestésicos locales de amida comúnmente usados se resumen en el cuadro 26-2. La farmacocinética de los anestésicos locales basados en éster no se ha estudiado con exhaustividad debido a su rápida descomposición en el plasma (semivida de eliminación <1 minuto).

FARMACODINAMICA 

MECANISMO DE ACCIÓN 

  • Potencial de membrana: El principal mecanismo de acción de los anestésicos locales es el bloqueo de los canales de sodio dependientes de voltaje. 
  • Isoformas del canal de sodio: Cada canal de sodio consiste en una única subunidad alfa que contiene un poro central conductor de iones asociado con las subunidades beta accesorias. 
  • Bloqueo de canales: Las toxinas biológicas como la batracotoxina, la aconitina, la veratridina y algunos venenos de escorpión se unen a los receptores dentro del canal y previenen la inactivación. Esto da como resultado un influjo prolongado de sodio a través del canal y la despolarización del potencial de reposo.
ANESTÉSICOS LOCALES COMÚNMENTE USADOS Y SUS APLICACIONES

ARTICAÍNA

Aprobado para su uso en Estados Unidos como anestésico dental en abril de 2000, la articaína es única entre los anestésicos aminoamídicos en tener un anillo de tiofeno, en lugar de benceno, así como un grupo éster adicional que está sujeto al metabolismo mediante esterasas plasmáticas. La modificación del anillo sirve para potenciar la lipofilia y, de este modo, mejorar la penetración del tejido, mientras que la inclusión del éster conduce a una semivida plasmática más corta (alrededor de 20 minutos), impartiendo potencialmente un mejor índice terapéutico con respecto a la toxicidad sistémica. Estas características han llevado a una gran popularidad en la anestesia dental, donde generalmente se considera que es más efectiva y quizá más segura que la lidocaína, el estándar anterior. Comparados con estos atributos positivos, existe la preocupación de que el desarrollo de parestesias persistentes, aunque sean poco frecuentes, puede ser tres veces más común con articaína. Sin embargo, la prilocaína se ha asociado con una incidencia relativa aún mayor (el doble que la articaína). Es importante destacar que éstos son los únicos dos anestésicos dentales que se formulan como soluciones a 4%; todos los demás se comercializan en concentraciones más bajas (p. ej., la concentración máxima de lidocaína utilizada para anestesia dental es de 2%), y está bien establecido que la neurotoxicidad anestésica es, hasta cierto punto, dependiente de la concentración. Por tanto, es bastante posible que el riesgo incrementado se derive de la formulación más que de una propiedad intrínseca del anestésico. En una encuesta reciente de escuelas dentales de Estados Unidos y Canadá, más de la mitad de los encuestados indicaron que 4% de articaína ya no se usa para el bloqueo del nervio mandibular.


BENZOCAÍNA

Como se indicó antes, la pronunciada lipofilia de la benzocaína ha relegado su aplicación a la anestesia tópica. Sin embargo, a pesar de más de un siglo de uso para este propósito, su popularidad ha disminuido de modo reciente debido a las crecientes preocupaciones con respecto a su potencial para inducir la metahemoglobinemia. Los niveles elevados pueden deberse a errores innatos o pueden ocurrir con la exposición a un agente oxidante, y tal es el caso de la exposición significativa a la benzocaína. Debido a que la metahemoglobina no transporta el oxígeno, los niveles elevados plantean un riesgo grave, con una gravedad que, obviamente, es paralela a los niveles sanguíneos.


COCAÍNA

El uso clínico actual de la cocaína se limita en gran medida a la anestesia tópica para los procedimientos de oídos, nariz y garganta, donde su vasoconstricción intensa puede servir para reducir el sangrado. Incluso aquí, el uso ha disminuido a favor de otros anestésicos combinados con vasoconstrictores debido a las preocupaciones sobre la toxicidad sistémica, así como la inconveniencia de dispensar y manejar esta sustancia controlada.


ETIDOCAÍNA

Introducido junto con bupivacaína, la etidocaína ha tenido una aplicación limitada debido a sus escasas características de bloqueo. Tiene una tendencia a producir un bloqueo diferencial inverso (es decir, en comparación con otros anestésicos, como la bupivacaína, produce un exceso de bloqueo motor en relación con el bloqueo sensorial), que rara vez es un atributo favorable.


LEVOBUPIVACAÍNA

Este enantiómero S(–) de bupivacaína es algo menos cardiotóxico que la mezcla racémica. También es menos potente y tiende a tener una mayor duración de acción, aunque la magnitud de estos efectos es demasiado pequeña como para tener una significación clínica sustancial. De modo curioso, el trabajo reciente con la resucitación de lípidos sugiere una posible ventaja de la levobupivacaína sobre la ropivacaína, ya que la primera es más eficazmente secuestrada en un denominado drenaje de lípidos, lo que implica una mayor capacidad para revertir los efectos tóxicos en caso de que ocurran.


LIDOCAÍNA

Además del problema de la alta incidencia de TNS con la administración espinal, la lidocaína ha tenido un excelente registro como anestésico de duración intermedia y sigue siendo el estándar de referencia contra el cual se comparan la mayoría de los anestésicos.